
柳叶刀发文当天,FDA专家投票9比3:为什么顶刊阳性结果不算“充分证据”?
Lumina Research synced content from 06_DailyIntel/03_Daily_Output/daily_drafts/2026-07-29/cber_evidence_capricor_replimune/wechat_publish_v3.md.
Lumina Research
柳叶刀发文当天,FDA专家投票9比3:为什么顶刊阳性结果不算“充分证据”?
柳叶刀发文当天,FDA专家投票9比3:为什么顶刊阳性结果不算“充分证据”?
Lumina 导语
2026年7月29日,FDA细胞、组织与基因治疗咨询委员会以9票对3票,认为Capricor的deramiocel未能提供充分有效性证据,建议不予批准。同一天,《柳叶刀》在线发表了其关键Ⅲ期研究HOPE-3的结果。
这不是又一次「细胞疗法被监管否了」的通稿。更值得盯的,是同台上演的一组平行事实:在公司叙事和顶刊论文里,试验可以包装成“阳性”;而在FDA审评材料预设的分析口径下,主要终点和关键心脏次要终点都可以读出“未达显著”。专家组的投票,站到了后一种审评逻辑那边。
同一周,Replimune的溶瘤病毒RP1也撞上了同样的证据墙:审评人员直指,单臂联用PD-1抑制剂的设计无法区分RP1自己的贡献,缺少充分对照的有效性证明。7月30日,它还将面对另一场咨询委员会会议。
本文只回答一个问题:在FDA生物制品审评体系里,先进疗法究竟卡在哪一道证据门槛上?对国内做细胞、溶瘤病毒、基因治疗并打算出海的团队,尽调清单该搞清楚哪三个核心问题?
本文核心看点:
1. Capricor公司治疗杜氏肌营养不良(DMD)的细胞疗法:分析计划版本之争、p值从约0.24到约0.029、左室射血分数预定义分析p约0.97、专家意见9比3建议不批、最终审评决定预计在8月22日前后。 2. Replimune溶瘤病毒治疗黑色素瘤:单臂联合纳武利尤单抗,审评称无法证明RP1贡献、7月30日上会。 3. 核心判断:顶刊或公司口中的“阳性”,不等于监管眼中的“充分有效性证据”;预先锁定的终点与分析方法、药物贡献能否被独立分离,比“未满足的临床需求”更能左右审批生死。
---
就在几天前,我们在会前稿《FDA咨询会前夜,DMD细胞疗法卡在证据标准上》里已经把话说得很透。当时的争议焦点不是“这个方向有没有希望”,而是“这一套证据能不能支持批准”。
现在,专家组用投票交出了一个阶段性答案:9比3,不建议批。
请注意措辞。这只是咨询委员会的建议,不是FDA签发的拒绝信。FDA通常会认真参考,但并不绑定。Deramiocel的审评目标日期仍然定在2026年8月22日左右。在此之前,任何“已经没戏了”的说法都不严谨。
可如果只停留在“投票结果”四个字,这篇稿子就没有存在的必要。全网通稿会把9比3写完。我们要追问的是:为什么《柳叶刀》同一天发了HOPE-3,专家组却依然说“没有充分有效性证据”?
一、同一组HOPE-3,两套p值
Deramiocel是一种异体心球来源的细胞疗法。公司给出的叙事里,它不直接修补dystrophin基因,而是试图通过调节炎症和组织微环境,减缓杜氏肌营养不良(DMD)相关的骨骼肌与心功能衰退。HOPE-3是支撑这次上市申请再次递交的关键Ⅲ期研究:随机、双盲、安慰剂对照,入组人群同时包括可行走与非行走患者,样本量在公开语境下约百人量级。
FDA公开的审评资料,以及多家专业媒体的交叉转述,钉出了一组必须正视的对比:
按照最初锁定的分析计划,主要终点PUL 2.0评分组间差异约0.66分,p≈0.24;关键心脏终点LVEF的预定义分析p≈0.97。 而公司后来采用的分析计划,把主要终点从绝对变化换成了百分比变化,名义显著性达到p≈0.029;LVEF也做了一套转换分析,p≈0.041量级。
FDA审评强调:把主要终点从绝对分值变化改成百分比变化,这些操作并非研究启动前就已锁死、监管能够预期的分析路径;LVEF在被改写的方法下,审评部门认为其临床意义无法解释。
更关键的是稳健性问题。在公司修改后的分析中,名义上的统计学显著性,只要缺失数据的假设稍微一变就可能消失。公开转述甚至提到,仅仅几个安慰剂受试者量级的数据假设变动,就足以让结果跨过或者跌出0.05的门槛。
Capricor在7月27日公开反驳:最终分析计划在揭盲前已经定稿,FDA所依据的早期版本是一份未签署、过时的内部草案,依据最终版主要终点呈显著。公司随后在7月29日宣布,《柳叶刀》发表了HOPE-3。
两种说法可以各有道理。学术论文关心的是叙事是否通过同行评议;上市申请关心的是终点和分析方法对监管而言是否可预期、结果是否稳健。9比3的投票,意味着专家组在后一种逻辑上做出了选择。
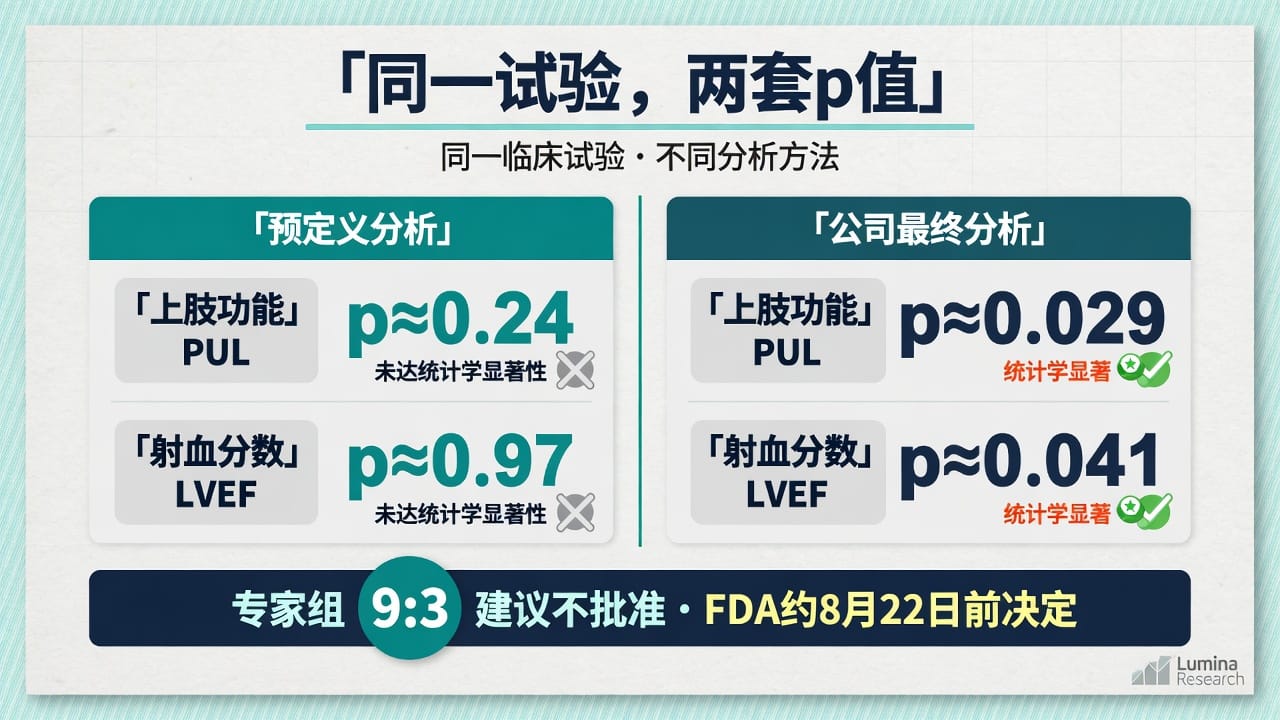
我们不为任何一方做司法或学术不端的定性(此前有媒体从审评文件角度讨论过数据与分析争议)。公开材料支撑的硬表述是:监管与申办方对“哪一份分析计划才算数”存在根本分歧;在FDA强调的预定义口径下,关键终点未达显著;在公司口径下达标了;专家组多数认为证据不足以支持批准。
二、分不清是谁在起效
同一周,Replimune的溶瘤病毒RP1联合纳武利尤单抗,冲击晚期黑色素瘤的再次申报。FDA日历显示7月30日开会,审评人员材料在28日前后公开。
审评逻辑非常直接:在单臂设计、且与PD-1抑制剂联用的情况下,肿瘤缩小究竟有多少能归因于RP1?缓解评估方式是否可能抬高客观缓解率?整个上市申请是否包含足以证明RP1自身有效性的充分对照试验?
Capricor卡在分析计划的版本选择与结果稳健性上;Replimune卡在因果链条的可分离性上。两个案例都不是“机制听起来不对头”,而是注册证据没能说清楚。
截稿时,7月30日的投票可能尚未结束。
三、三句话改写尽调清单
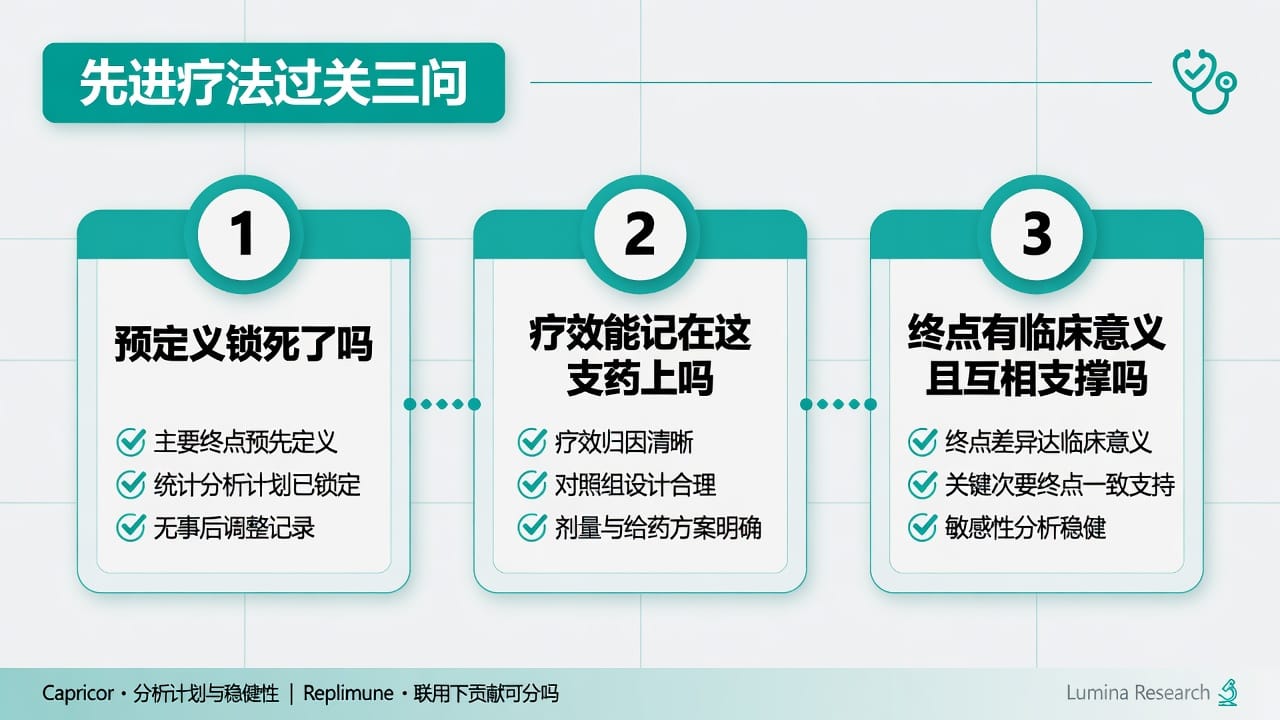
对中国做细胞、溶瘤病毒、基因治疗出海的团队来说,尽调问题可以浓缩成三句:
第一,预定义是什么?如果预定义下的p值有0.24,改写后变成0.029,你必须先解释清楚,为什么后一套分析才能算数。
第二,疗效能不能记在药上?联用且单臂的时候,如果分不清每一方的贡献,数字再好看也只是一种包装。
第三,终点有没有临床意义,且彼此站得住脚?一端显著、另一端接近零,会严重削弱整体证据的可信度。
未满足需求、孤儿药资格、顶刊发表,这些能解释“为什么值得做”,但不能单独证明“已经做完了”。《柳叶刀》与9比3同天存在,就是这句话最直接的现场演示。
四、给中国同行的一个提醒
国内类似的张力并不少见:机制漂亮、探索性分析被拔高成突破、指望监管看在罕见病的份上宽容放行。
可以从这场争议里带走一条硬道理:Ⅲ期研究锁定终点和分析计划的时间点,本身就是证据的资产质量。对出海标的第一问,应当直截了当——预定义主要终点是否成立、敏感性分析是否站得住、联合用药下各自贡献能否被分离。
会前那篇《FDA咨询会前夜,DMD细胞疗法卡在证据标准上》讨论过证据要求的底层框架。本文补上的,是这些框架如何在一份份公开审评文件里显形,以及另一条溶瘤病毒管线如何迎面撞上同一道墙。
收口
9比3没有画上句号。8月22日前后的FDA最终行动,才会写下监管终局。它也没有宣判细胞疗法此路不通。它只是说明:充分有效性证据,看的是可预期的设计与分析兑现,不是事后能讲圆的故事;顶刊认证的是科学叙事,却无法替代上市申请的证据门槛。
想回顾会前完整框架,可直接阅读: 《FDA咨询会前夜,DMD细胞疗法卡在证据标准上》
#细胞疗法 #FDA咨询委员会 #杜氏肌营养不良 #充分有效性证据 #溶瘤病毒 #基因治疗出海 #临床终点 #柳叶刀
信息来源
- STAT(2026-07-29):专家组 9 比 3 建议不批准 deramiocel;审评目标日约 8 月 22 日
- FDA briefing:https://www.fda.gov/media/193839/download
- Capricor IR:7/27 回应 briefing;7/29 柳叶刀 HOPE-3 发表公告
- 《柳叶刀》HOPE-3 online first(2026-07-29)
- Reuters / STAT:Replimune 审评人员对试验设计与有效性证据的质疑(约 7/28)
- FDA 日历:7/30 Replimune 咨询委员会